Weichteilsarkome sind eine Krebsart, die das Weichgewebe, also die Stützstrukturen des Körpers, betrifft. Sie entstehen meist im Bindegewebe wie Sehnen , Bändern , Faszien, Fettgewebe und der Gelenkinnenhaut , können aber auch in anderen Weichteilgeweben wie Nerven, Muskeln und Blutgefäßen auftreten. Weichteilsarkome sind selten und machen etwa ein Prozent aller neu diagnostizierten Krebserkrankungen aus.


Übersicht
- Was sind Weichteilsarkome?
-
- Welche Arten von Weichteilsarkomen gibt es?
-

- Wie wird das Stadium von Weichteilsarkomen vor der Behandlung bestimmt?
-
Die Stadien der Tumoren werden nach dem Ausmaß des Primärtumors, dem Ausmaß der regionalen Ausbreitung und dem Ausmaß der Metastasen eingeteilt.

Symptome
Wie präsentieren sich Patienten mit Weichteilsarkomen?
Weichteilsarkome verursachen im Frühstadium häufig keine Symptome.
- Das erste Symptom, das Menschen bemerken können, ist ein schmerzloser Knoten.
- Manchmal verursacht der Knoten Schmerzen, Wundsein oder Atembeschwerden, wenn er auf Nerven, Muskeln oder Blutgefäße drückt.
- Viele Menschen bemerken ein Weichteilsarkom erst, wenn eine andere Verletzung die Aufmerksamkeit auf diesen Körperteil lenkt.
Risikofaktoren
Bei der überwiegenden Mehrheit der Weichteilsarkome ist die Ätiologie unbekannt. Bei einigen wenigen Weichteilsarkomen können Umwelt- oder genetische Faktoren eine Ursache sein. Zu den Umweltfaktoren zählen Strahlenbelastung, Belastung mit Chemikalien (wie Vinylchlorid, Dioxin, Arsenpestizide), Immunsuppression und Viren (humanes Immundefizienzvirus, humanes Herpesvirus Typ 8). Bestimmte Krankheitsbilder gehen mit einer genetischen Prädisposition für die Entwicklung von Sarkomen einher. Beispiele hierfür sind das Li-Fraumeni-Syndrom und das Werner-Syndrom, die mit der Entwicklung von Weichteilsarkomen und anderen malignen Erkrankungen in Zusammenhang stehen; die Neurofibromatose Typ 1, die mit der Entwicklung maligner peripherer Nervenscheidentumoren einhergeht; und die familiäre adenomatöse Polyposis (Gardner-Syndrom), die mit der Entwicklung abdominaler Desmoidtumoren einhergeht.
- Biopsie
-
Da es keine zuverlässigen Symptome oder Anzeichen gibt, die gutartige Tumoren von bösartigen Weichteiltumoren unterscheiden, ist es unerlässlich, alle persistierenden oder wachsenden Weichteilknoten zu biopsieren. Bei der Biopsie muss der Chirurg den Schnitt so setzen, dass die spätere endgültige chirurgische Entfernung nicht beeinträchtigt wird. Es gibt zwei gängige Biopsiearten für Weichteilverletzungen.
- True-Cut-Biopsie
- Inzisionsbiopsie
- Exzisionsbiopsie
Obwohl kürzlich die Möglichkeit einer True-Cut-Biopsie zur Diagnose von Weichteilsarkomen vorgeschlagen wurde, besteht allgemein Einigkeit darüber, dass für eine genaue Diagnose und Einstufung eine große Gewebeprobe erforderlich ist. Die Inzisionsbiopsie liefert eine großzügige Gewebeprobe bei minimaler Beeinträchtigung der umgebenden Gewebeschichten. Ohne geeignete Platzierung des Biopsieschnitts kann eine radikale Resektion der Läsion unmöglich sein, und die Amputation einer Extremität kann die einzige Alternative zur Sicherstellung einer adäquaten Behandlung sein.
- Imaging
-
Die Computertomographie (CT) der betroffenen Region ist die nützlichste radiologische Methode zur Diagnose von Weichteilsarkomen. Sie wird auch zur Darstellung des Brustkorbs eingesetzt, der häufig von einer Ausbreitung betroffen ist.
Auch die Magnetresonanztomographie (MRT) ist äußerst hilfreich. Der Kontrast zwischen Tumor und Muskel sowie Tumor und Gefäß ist im MRT besser als im CT. Eine Arteriographie wird häufig eingesetzt, um eine mögliche Beteiligung und Gefäßverlagerung durch den Tumor zu beurteilen.
- Bei der Diagnose wird häufig eine PET-CT-Untersuchung durchgeführt, um das Krankheitsstadium zu bestimmen. Sie ist auch die Untersuchung der Wahl, um die Krankheitsreaktion zu überwachen und ein Wiederauftreten der Krankheit zu erkennen.
- Weitere Untersuchungen wie Knochenmarkuntersuchungen bei pädiatrischem Rhabdomyosarkom.
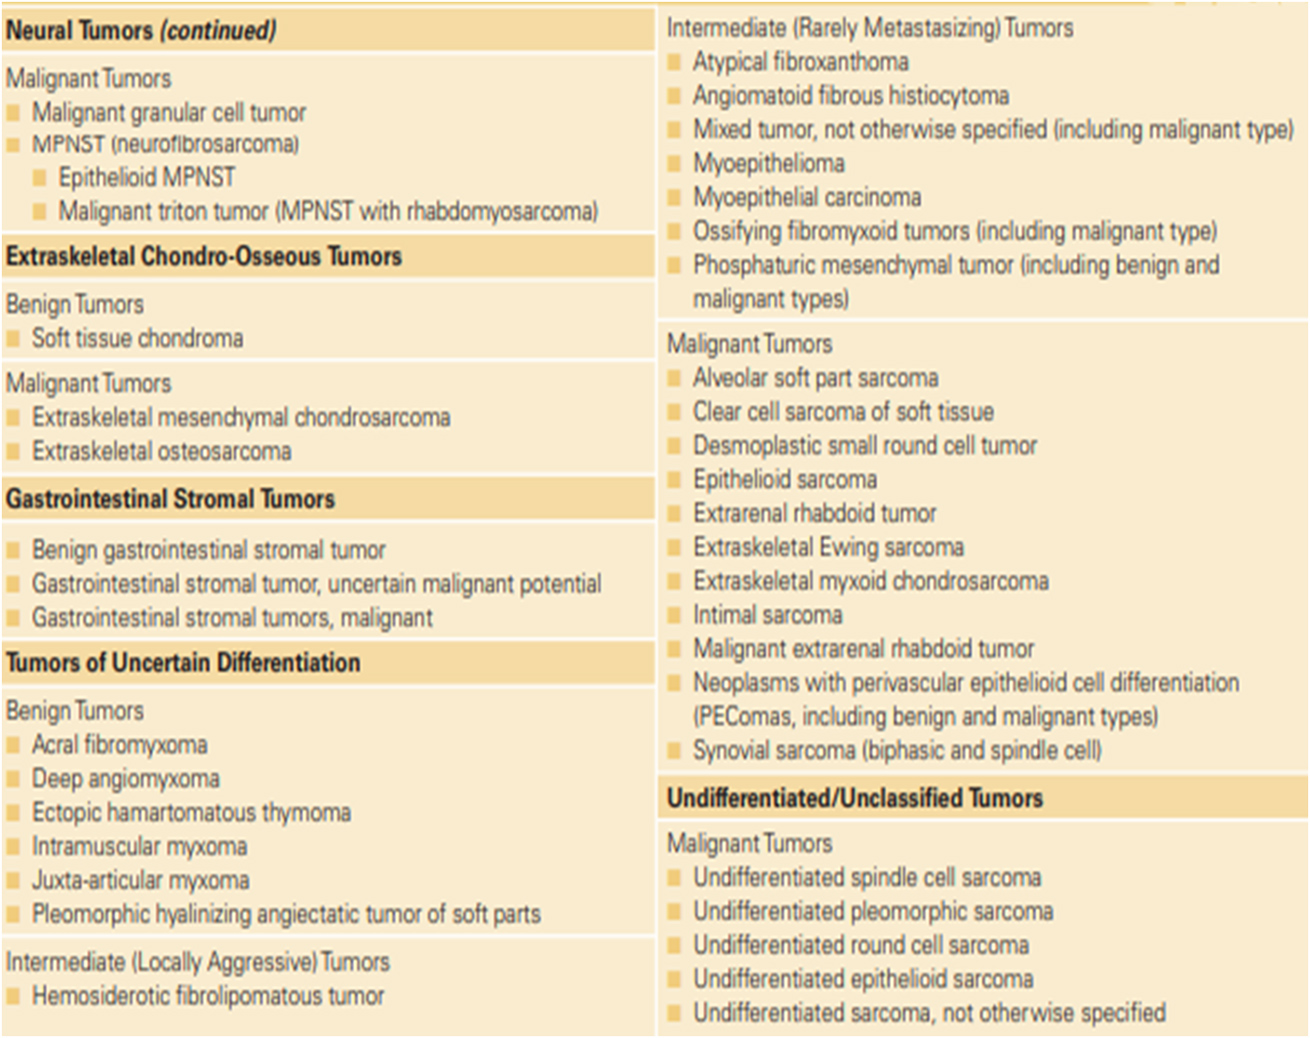
Es gibt verschiedene Arten von Sarkomen. Es wird dringend empfohlen, die Pathologie von einem auf die Diagnose von Sarkomen spezialisierten Pathologen untersuchen zu lassen. Die Ergebnisse der Biopsie müssen Folgendes umfassen:
- Undifferenziertes pleomorphes Weichteilsarkom: Obwohl selten, ist es dennoch das häufigste Sarkom bei Erwachsenen. Es kann in jedem Körperteil auftreten, ist aber am häufigsten in den Extremitäten.
- Liposarkome entstehen durch Zellen, die Fett im tiefen Weichgewebe speichern. Die meisten Fälle treten im Oberschenkel und bis zu einem Drittel im Bauchraum auf.
- Leiomyosarkome entstehen in der glatten Muskulatur von Organen wie Herz, Magen, Blutgefäßwänden usw. Grundsätzlich können sie auch in jedem anderen Körperteil auftreten, am häufigsten kommen sie jedoch in der Gebärmutter, den Gliedmaßen und dem Magen vor.
- Synovialzellsarkome treten meist in der Nähe der Hauptgelenke von Armen, Beinen und Hals auf. Es ist jedoch auch bekannt, dass sie an mehreren anderen Stellen auftreten.
- Bösartige periphere Nervenscheidentumore entstehen aus dem Bindegewebe, das die Nerven umgibt. Diese werden auch als malignes Schwannom oder Neurofibrosarkom bezeichnet.
- Angiosarkome entstehen in der Innenauskleidung von Blutgefäßen und können in jedem Bereich des Körpers auftreten.
- Solitäre fibröse Tumoren betreffen meist die Pleura, die die Lunge bedeckt.
- Dermatofibrosarkom-Ausstülpungen entwickeln sich in tiefen Hautschichten und kommen am häufigsten am Rumpf, aber auch an Armen, Beinen, Kopf und Hals vor.
- Der desmoplastische klein-rundzellige Tumor tritt bei Jugendlichen und jungen Erwachsenen auf und verläuft in der Regel aggressiv. Die klinischen Manifestationen hängen oft mit der ausgedehnten abdominalen Erkrankung zusammen.
- Rhabdomyosarkom entsteht aus Zellen, die die Skelettmuskulatur bilden, also die Muskeln, die man willkürlich steuert. Ironischerweise kann es sogar in Regionen auftreten, in denen keine Skelettmuskulatur vorhanden ist. Die häufigsten Bereiche, in denen RMS auftritt, sind Kopf, Hals, Vagina, Arme, Beine und Rumpf.
- Desmoidtumoren, auch als aggressive Fibromatose bezeichnet, sind seltene Tumoren, die technisch gesehen keine Sarkome sind, aber zusammengefasst werden, weil sie aus Fibroblasten entstehen. Fibroblasten sind Zellen, die im ganzen Körper vorkommen und Organen wie Lunge, Leber, Herz, Nieren, Haut, Darm usw. Halt und Schutz bieten.
- Grad der Tumoren
-
Bestimmt, wie aggressiv die Sarkome sind. Es gibt verschiedene Bewertungssysteme. Am häufigsten wird das FNCLCC-System verwendet, um sie in niedriggradig, mittelgradig und hochgradig einzustufen.
- Molekulares Profiling
-
Da Weichteilsarkome sehr heterogen sind, werden häufig Tests zum Nachweis molekularer oder genetischer Veränderungen empfohlen, um sie voneinander zu unterscheiden und gezielte Therapien anbieten zu können.
Behandlung
Die Behandlungsplanung erfolgt durch ein multidisziplinäres Team* medizinischer Fachkräfte mit umfassender Erfahrung in der Behandlung dieser Tumoren (üblicherweise Referenz- oder Expertenzentren genannt). Dies erfordert in der Regel ein Treffen verschiedener Spezialisten, das als multidisziplinäres Gutachten oder Tumorboard-Review bezeichnet wird. In diesem Treffen wird die Behandlungsplanung anhand der zuvor genannten relevanten Informationen besprochen.
Die Behandlung umfasst in der Regel eine Kombination aus Therapien, die:
- Wirken Sie lokal auf den Krebs ein, beispielsweise durch eine Operation oder eine Strahlentherapie.
- Durch eine systemische Therapie*, beispielsweise eine Chemotherapie, werden die Krebszellen im gesamten Körper bekämpft.
Der Umfang der Behandlung hängt vom Stadium des Sarkoms, den Tumoreigenschaften und den Risiken für den Patienten ab.
- Chirurgie
-
Bei lokalisierten Sarkomen ist die Operation die Standardbehandlungsmethode. Da Weichteilsarkome selten sind, sollte die Operation von einem auf sie spezialisierten Chirurgen durchgeführt werden. Ziel der meisten Sarkomoperationen ist die vollständige Resektion ohne Rückstände (mikroskopisch negative Ränder), um das Risiko eines lokalen Rezidivs zu verringern.
Die Vollständigkeit der chirurgischen Resektion kann durch mehrere Begriffe definiert werden:
- „RO“-Resektion bedeutet die vollständige Entfernung des gesamten Tumors gemäß der vom Pathologen durchgeführten mikroskopischen Analyse der Geweberänder;
- Die Resektion „R1“ bedeutet, dass die Ränder der resezierten Teile bei mikroskopischer Betrachtung das Vorhandensein von Tumorzellen aufweisen.
- Eine „R2“-Resektion weist auf eine makroskopische Resterkrankung hin (ein mit bloßem Auge sichtbarer Tumoranteil).
Kleine Sarkome können in der Regel allein durch eine Operation erfolgreich entfernt werden. Die Ränder R1 und R2 können zusätzlich operativ behandelt werden. Alternativ können die Resektionsränder, die Tumorzellen enthalten, mit Bestrahlung und gegebenenfalls Chemotherapie behandelt werden.
- Systemische Therapie (Chemotherapie/Zielgerichtete Therapie)
-
Es wurden über 50 Arten von Weichteilsarkomen identifiziert. Die meisten von ihnen weisen eine für diesen Sarkomtyp typische molekulare Veränderung auf und dienen zur Bestätigung der Sarkomdiagnose. Beispiele: Synovialsarkom: t(X; 18) (p11.2; q11.2), Alveoläres Rhabdomyosarkom: t(2:13) (q13; q14) usw. Die Wahl der Behandlung hängt vom Sarkomtyp ab. Chemotherapie spielt derzeit sowohl in der kurativen als auch in der fortgeschrittenen Krebstherapie eine Rolle.
Die aktuelle Rolle der Chemotherapie bei Patienten mit lokalisierter Erkrankung ist nicht gut definiert, obwohl die Akzeptanz der Chemotherapie bei Hochrisiko-Sarkomen wie großen Tumoren, hochgradigen und chemosensitiven Histologien wie Synovialsarkom, Leiomyosarkom usw. zunimmt. In solchen Fällen wird nach der Operation oft eine Chemotherapie in Kombination (Ifosfamid + Doxorubicin, Docetaxel + Gemcitabin) in Betracht gezogen. Sie kann insbesondere in diesen beiden Situationen in Betracht gezogen werden: Wenn bei der Erkrankung ein hohes Rezidivrisiko besteht (d. h. hochgradig, tief sitzend, > 2 cm). In ausgewählten Fällen wird präoperativ zusätzlich zur Strahlentherapie eine Chemotherapie verabreicht, um die Erkrankung zu verkleinern und operabel zu machen. Manchmal wird in bestimmten klinischen Situationen eine Hyperthermie mit Chemotherapie angewendet.
Die Chemotherapie ist die wichtigste Säule der Behandlung fortgeschrittener Erkrankungen, da die verabreichten Medikamente in den Blutkreislauf gelangen und die Krebszellen im gesamten Körper erreichen. Diese Medikamente können allein oder in Kombination verabreicht werden und können ambulant oder stationär mit mehrtägigem Krankenhausaufenthalt erfolgen. Die Chemotherapie erfolgt in Behandlungszyklen, wobei das Chemotherapieschema üblicherweise mehrere Zyklen über einen festgelegten Zeitraum umfasst. Die Anzahl der Zyklen hängt von Art, Lokalisation und Größe des Sarkoms sowie dessen Ansprechen auf die Medikamente ab. Das gängigste Medikamentenschema ist Doxorubicin allein oder in Kombination mit Ifosfamid, Docetaxel mit Gemcitabin usw. Häufige Nebenwirkungen sind niedrige Blutwerte, Erbrechen, Alopezie und Müdigkeit. Diese Nebenwirkungen lassen sich durch geeignete unterstützende Medikamente weitgehend kontrollieren. Bei einigen Sarkomen, wie dem alveolären Weichteilsarkom, zeigen Angiogenese-Medikamente, die auf VEGF abzielen, wie Pazopanib, eine sehr gute klinische Wirksamkeit, und die Patienten erreichen eine langfristige Krankheitskontrolle. Derzeit laufen zahlreiche Studien zur Behandlung von Sarkomen, da der Nutzen einer Chemotherapie noch nicht optimal ist.
- Strahlentherapie
-
Hochgradige, tiefliegende Tumoren mit einer Größe von mehr als 5 cm werden häufig mit einer Kombination aus Operation und Strahlentherapie behandelt. Die Strahlentherapie kann vor der Operation (neoadjuvant) (um die Tumorgröße zu verringern und seine vollständige Entfernung zu ermöglichen) oder nach der Operation (adjuvant) (um alle verbleibenden Krebszellen abzutöten) durchgeführt werden. Bei positiven Rändern kann eine erneute Operation in Betracht gezogen werden.
Es gibt Hinweise darauf, dass hochpräzise Strahlentherapietechniken wie IMRT und VMAT/Tomotherapie bei Sarkompatienten an den meisten Stellen zu einer geringeren Toxizität führen können.
- Brachytherapie bei Weichteilsarkomen
-
Bei der Brachytherapie werden während des chirurgischen Eingriffs entweder temporäre Katheter mit radioaktivem Ausgangsmaterial oder permanente radioaktive Seeds in das Resektionsbett eingelegt. Diese Quellen werden in gleichmäßigen Abständen platziert, um den Bereich potenzieller Tumorausbreitung abzudecken. Die Brachytherapie kann als alleinige Behandlungsmethode oder in Verbindung mit externer Bestrahlung eingesetzt werden. Ein Vorteil der Brachytherapie besteht darin, dass die verwendeten Quellen steilere Dosisgradienten aufweisen als bei der externen Strahlentherapie. Dadurch wird die Strahlenbelastung des umliegenden Gewebes minimiert. Außerdem ist die Behandlungsdauer bei der Brachytherapie im Allgemeinen kürzer als bei der externen Strahlentherapie. Sie kann auch bei Patienten mit lokalem Rezidiv in einem bereits bestrahlten Bereich in Kombination mit einer chirurgischen Resektion angewendet werden. Allerdings ist die Brachytherapie bei Patienten mit schwieriger chirurgischer Anatomie oder bei Patienten, bei denen sich Knochenstrukturen, neurovaskuläre Strukturen oder lebenswichtige Organe in unmittelbarer Nähe des Tumors befinden, nicht immer durchführbar.
- Protonentherapie bei Weichteilsarkomen
-
Die Protonenstrahl-RT ist eine Behandlungsmethode, die bereits zur Behandlung von Schädelbasis- und Paraspinalsarkomen eingesetzt wird und zunehmend auch bei STS an anderen Stellen Anwendung findet. Der Einsatz von Protonen anstelle der bei der konventionellen RT verwendeten Photonen kann die Dosis im angrenzenden gesunden Gewebe erheblich reduzieren. Wie die IMRT kann diese Methode aufgrund der angrenzenden vitalen Strukturen insbesondere bei Patienten mit retroperitonealer Erkrankung von Nutzen sein.


Andere Knochen- und Weichteiltumoren

Copyright © 2026 Apollo Proton Cancer Centre. Alle Rechte vorbehalten